Keputusan 15 Oktober memajukan terapi yang pertama kali disetujui pada 2018
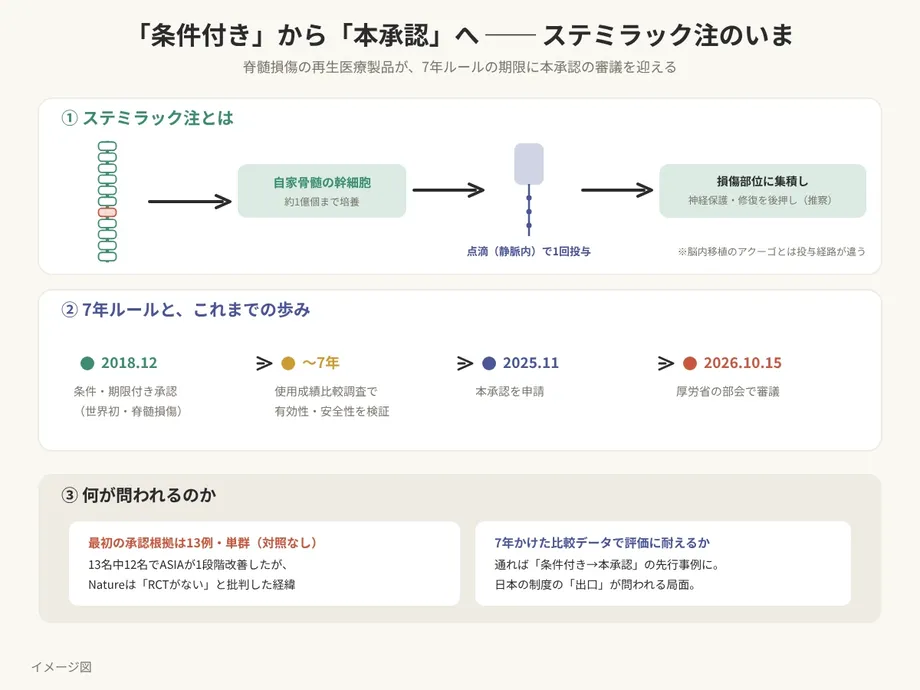
Panel penasihat kementerian kesehatan Jepang pada 15 Oktober mendukung pemberian izin pemasaran penuh untuk Stemirac, terapi cedera sumsum tulang belakang buatan Nipro. Produk ini sebelumnya telah digunakan secara klinis berdasarkan persetujuan bersyarat yang berlaku selama tujuh tahun. Panel menerima bukti baru mengenai efektivitas dan aspek lain dari terapi tersebut, membuka jalan bagi keputusan resmi oleh menteri kesehatan.
Daftar Isi
- Keputusan 15 Oktober memajukan terapi yang pertama kali disetujui pada 2018
- Persyaratan Jepang sebelum memberikan akses awal
- Penggunaan sel dari sumsum tulang pasien
- Hasil pada 13 pasien dalam studi awal
- Makna perbedaan tingkat cedera
- Rancangan studi perbandingan lanjutan
- Mengapa persetujuan ini menuai kritik
- Pasien yang menjadi sasaran terapi
- Pemantauan keamanan
- Poin-Poin Utama
Stemirac menggunakan sel yang diambil dari sumsum tulang pasien sendiri, dikembangkan di luar tubuh, lalu dikembalikan melalui infus intravena. Nipro mengembangkannya bersama para peneliti di Universitas Kedokteran Sapporo, termasuk Profesor Osamu Honmou. Terapi ini ditujukan untuk memperbaiki gejala neurologis dan fungsi fisik setelah cedera traumatis pada sumsum tulang belakang.
Panel menyebut Stemirac sebagai produk pengobatan regeneratif pertama di Jepang yang beralih dari persetujuan bersyarat dengan batas waktu menuju persetujuan penuh. Bagi pasien, arti langsungnya adalah prospek terapi ini keluar dari kerangka regulasi sementara. Stemirac telah tersedia berdasarkan kerangka tersebut dan ditanggung oleh asuransi kesehatan Jepang.
Dukungan panel pada 15 Oktober merupakan tahap pemberian rekomendasi, sementara persetujuan menteri diperkirakan menyusul. Tahun pelaksanaan rapat tersebut, tanggal keputusan akhir menteri, dan angka hasil evaluasi terbaru tidak disebutkan dalam perincian pengumuman. Meski demikian, riwayat regulasi dan hasil studi yang dipublikasikan menjelaskan pentingnya keputusan ini: Jepang awalnya mengizinkan akses terhadap terapi tersebut sambil mewajibkan Nipro mengumpulkan bukti yang lebih kuat selama penggunaannya dalam praktik klinis.
Persyaratan Jepang sebelum memberikan akses awal
Laporan pembahasan 2018 dari Kementerian Kesehatan, Ketenagakerjaan, dan Kesejahteraan mencatat keputusan komite pada 21 November 2018 yang merekomendasikan persetujuan bersyarat selama tujuh tahun. Badan Farmasi dan Alat Kesehatan Jepang, atau PMDA, menyimpulkan bahwa Stemirac diperkirakan memberi sejumlah manfaat dan memiliki tingkat keamanan yang dapat diterima jika dibandingkan dengan manfaat yang diharapkan tersebut.
PMDA juga meminta evaluasi lebih lanjut karena bukti klinis yang tersedia masih terbatas. Kerangka persetujuan ini, yang diterapkan berdasarkan Pasal 23-26 undang-undang Jepang tentang farmasi dan alat kesehatan, memungkinkan terapi mulai digunakan sementara produsen mengumpulkan bukti untuk pengajuan persetujuan berikutnya.
Ada dua persyaratan utama yang menyertai akses tersebut. Terapi harus diberikan di bawah pengawasan spesialis cedera sumsum tulang belakang yang berpengalaman, di fasilitas yang mampu menangani keadaan darurat. Setiap pasien yang menerima terapi juga harus dimasukkan dalam evaluasi yang diwajibkan sebelum pengajuan ulang.
Tahapan utama berikut menunjukkan perjalanan terapi ini dari pengajuan awal hingga dukungan terbaru dari panel:
- 29 Juni 2018: Nipro mengajukan permohonan awal izin pemasaran.
- 21 November 2018: Komite kementerian merekomendasikan persetujuan bersyarat dengan batas waktu tujuh tahun.
- 28 Desember 2018: Persetujuan pemasaran bersyarat diberikan.
- 20 Februari 2019: Draf pedoman kementerian menetapkan persyaratan pemilihan pasien, terapi, dan fasilitas.
- 20 Januari 2020: Petisi kepada menteri kesehatan meminta agar persetujuan dicabut dan terapi dikembalikan ke tahap uji klinis.
- 15 Oktober: Panel kementerian mendukung persetujuan penuh, yang diperkirakan akan disusul persetujuan menteri.
Penggunaan sel dari sumsum tulang pasien
Stemirac mengandung sel punca mesenkimal, yang sering disingkat MSC. Sel-sel ini dapat melepaskan zat yang memengaruhi peradangan dan mendukung sel lainnya. Istilah autologus dalam deskripsi produk berarti sel tersebut berasal dari orang yang menerima terapi.
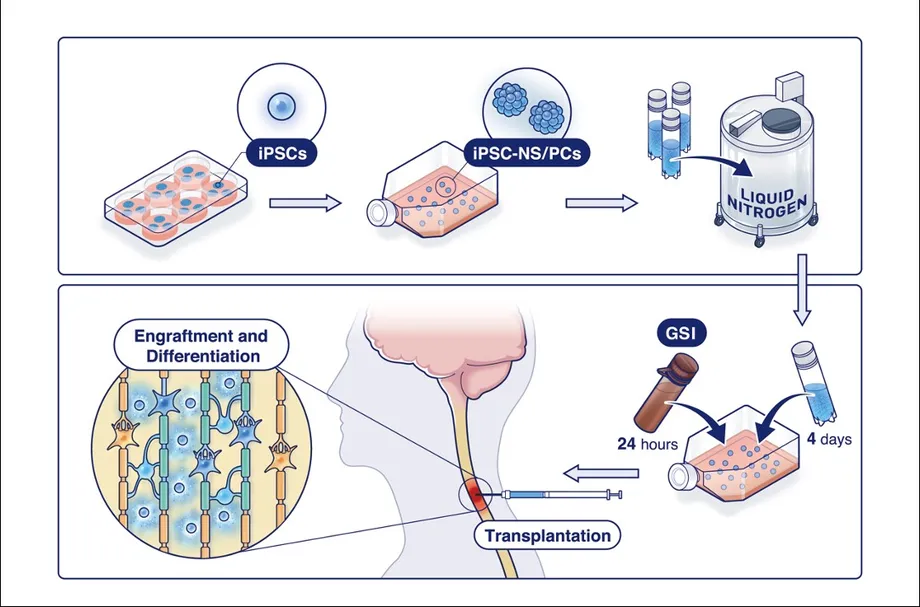
Proses produksi Nipro dimulai dengan pengambilan cairan sumsum tulang dan darah perifer. Sel-sel tersebut kemudian dikembangkan dan diperbanyak di luar tubuh. Metode yang pertama kali disetujui menetapkan dosis intravena 50 juta hingga 200 juta sel, dengan batas dosis maksimum berdasarkan berat badan.
Terapi ini diperkirakan bekerja melalui beberapa proses. Sel dapat berkumpul di dekat jaringan sumsum tulang belakang yang rusak, melepaskan zat yang membantu melindungi saraf, serta mengatur peradangan. Pedoman kementerian juga menjelaskan kemungkinan sel berkembang menjadi sel sistem saraf. Gabungan proses tersebut ditujukan untuk membatasi kerusakan lebih lanjut dan mendukung pemulihan.
Eksperimen pada hewan yang ditinjau PMDA membantu menjelaskan bagaimana sel yang diberikan melalui pembuluh vena dapat mencapai sumsum tulang belakang. Dalam sebuah eksperimen pada tikus, sel berlabel terlihat di dan sekitar lokasi cedera seminggu setelah infus. Eksperimen lain menemukan sekitar 5,5% MSC tikus yang diberikan berada di lokasi cedera. PMDA menerima penjelasan produsen mengenai pergerakan sel di dalam tubuh, sembari mencatat bahwa mekanisme pasti yang menarik sel ke lokasi cedera masih belum jelas.
Hasil pada 13 pasien dalam studi awal
Draf pedoman penggunaan optimal kementerian, yang dipaparkan pada 20 Februari 2019, menjelaskan studi Fase II yang mendukung persetujuan awal. Studi itu melibatkan 13 orang dewasa di satu pusat medis, dengan usia median 54 tahun dan rentang usia 21 hingga 66 tahun. Semuanya mengalami cedera traumatis pada sumsum tulang belakang servikal, yakni bagian di leher.
Awalnya, 17 orang terdaftar. Sebanyak 13 orang memenuhi persyaratan berikutnya dan menerima terapi. Studi ini bersifat terbuka, artinya pasien dan tenaga klinis mengetahui terapi yang diberikan. Studi ini juga tidak memiliki kelompok kontrol yang hanya menerima perawatan standar.
Ukuran utama studi adalah perbaikan minimal satu tingkat pada Skala Gangguan Asosiasi Cedera Sumsum Tulang Belakang Amerika, atau AIS, sekitar 220 hari setelah cedera, dibandingkan dengan hasil penilaian tepat sebelum terapi. Sebanyak 12 dari 13 pasien membaik minimal satu tingkat, atau 92,3%.
Jumlah pasien di tiap kelompok awal relatif kecil: enam pasien berada pada AIS tingkat A, dua pada tingkat B, dan lima pada tingkat C. Lima dari enam pasien yang awalnya berada di tingkat A membaik minimal satu tingkat, begitu pula kedua pasien yang awalnya berada di tingkat B dan kelima pasien yang awalnya berada di tingkat C. Tiga dari 13 pasien, atau 23,1%, membaik minimal dua tingkat.
PMDA menilai hasil tersebut cukup menjanjikan untuk mendukung pemberian akses bersyarat. Namun, tinjauannya juga mengidentifikasi pemulihan alami dan rehabilitasi sebagai faktor yang dapat berkontribusi terhadap perbaikan, serta meminta perbandingan dengan pasien yang menerima perawatan standar.
Makna perbedaan tingkat cedera
Tingkat AIS menggambarkan seberapa banyak kemampuan bergerak dan merasakan yang masih ada setelah cedera sumsum tulang belakang. Tingkat A adalah kategori paling berat, tanpa fungsi motorik atau sensorik yang tersisa di segmen sakral terbawah. Pada tingkat B, sensasi masih terjaga, tetapi fungsi motorik belum cukup untuk dikategorikan sebagai cedera motorik inkomplet. Tingkat C dan D menunjukkan fungsi motorik yang semakin terjaga, sementara tingkat E menunjukkan hasil pemeriksaan normal pada skala tersebut.
Karena itu, perubahan dari A ke B dapat menandakan pulihnya sensasi. Perubahan dari A ke C mencakup pemulihan fungsi motorik. PMDA mempertimbangkan perbedaan ini saat merancang evaluasi lanjutan: untuk pasien yang awalnya berada di tingkat A, hasil utama yang diharapkan adalah perbaikan minimal dua tingkat.
Kemandirian dalam kehidupan sehari-hari dinilai secara terpisah menggunakan Ukuran Kemandirian Cedera Sumsum Tulang Belakang, yang dikenal sebagai SCIM-III. Skala ini memberikan nilai hingga 100 poin untuk perawatan diri, pernapasan, pengelolaan kandung kemih dan usus, serta mobilitas. Aktivitas tersebut berkaitan langsung dengan seberapa banyak bantuan yang dibutuhkan seseorang.
Uji klinis awal mencatat kenaikan rata-rata SCIM-III sebesar 27,2 poin pada 13 pasien. Hasilnya sangat bervariasi berdasarkan tingkat keparahan awal: kenaikan rata-rata 3,3 poin untuk pasien tingkat A, 9,5 untuk tingkat B, dan 62,8 untuk tingkat C. PMDA melaporkan perbaikan pada ukuran ini pada 12 pasien. Satu pasien yang awalnya berada di tingkat A tidak mengalami perbaikan pada AIS maupun SCIM-III.
Perbedaan antara kedua ukuran tersebut turut membentuk tindak lanjut regulasi. PMDA meminta penilaian neurologis dan ukuran fungsi sehari-hari, agar perbaikan pada skala cedera dapat dipertimbangkan bersama perubahan dalam kemandirian praktis.
Rancangan studi perbandingan lanjutan
Penjelasan Nipro mengenai persetujuan bersyarat menguraikan survei perbandingan antara orang yang menerima Stemirac dan orang yang memenuhi syarat tetapi tidak menerimanya. Produsen menyebut survei tersebut sebagai sarana untuk memeriksa efektivitas dan keamanan sebelum mengajukan persetujuan penuh. Halaman itu menjelaskan tahap persetujuan bersyarat, bukan mengumumkan keputusan 15 Oktober.
Hasil utama berfokus pada pasien berusia 20 hingga 70 tahun dengan cedera traumatis pada sumsum tulang belakang servikal. Untuk pasien yang awalnya berada di AIS tingkat A, survei mengukur proporsi pasien yang membaik minimal dua tingkat. Untuk pasien yang awalnya berada di tingkat B atau C, survei mengukur perbaikan minimal satu tingkat.
Perbandingan dilakukan sejak penilaian enam hingga delapan minggu setelah cedera hingga penilaian sekitar hari ke-180, dengan toleransi 30 hari lebih awal atau lebih lambat. Ini berbeda dari penilaian utama uji klinis awal yang dilakukan sekitar hari ke-220. Dengan demikian, rancangan lanjutan menggunakan titik awal, masa tindak lanjut, dan kelompok tingkat keparahan yang berbeda.
PMDA awalnya menyatakan bahwa perbandingan acak, dengan peserta dimasukkan ke kelompok terapi secara kebetulan, akan lebih baik. Penempatan acak membantu membentuk kelompok dengan karakteristik awal yang serupa. Setelah Stemirac tersedia, badan tersebut menerima perbandingan prospektif dengan pasien yang memenuhi syarat tetapi tidak menerima terapi sebagai alternatif praktis, sembari mewajibkan upaya untuk menyetarakan kelompok dan membuat penilaian tetap objektif.
Mengapa persetujuan ini menuai kritik
Petisi pada Januari 2020 yang ditujukan kepada menteri kesehatan saat itu, Katsunobu Kato, meminta agar persetujuan bersyarat Stemirac dicabut dan produk tersebut dikembalikan ke uji klinis. Petisi itu berargumen bahwa jumlah pasien yang hanya 13 orang dan ketiadaan kelompok kontrol menyisakan terlalu banyak ketidakpastian mengenai kontribusi terapi, pemulihan alami, dan rehabilitasi.
Petisi itu juga menggugat anggapan bahwa pemulihan signifikan tidak mungkin terjadi pada pasien yang diklasifikasikan sebagai AIS A. Petisi tersebut mengutip penelitian yang mendokumentasikan perbaikan dengan perawatan standar dan meminta aturan yang lebih ketat untuk sistem persetujuan bersyarat, termasuk transparansi yang lebih besar dan pembatasan perpanjangan tenggat waktu.
Dokter bedah ortopedi Hiroshi Kawaguchi mengulas kembali isu ini dalam tulisan perspektif Januari 2026, yang diterbitkan secara daring pada 7 Januari. Ia membahas rancangan uji klinis, penilaian hasil, dan risiko terapi komersial yang dibiayai melalui penggantian biaya publik sebelum bukti yang cukup kuat terkumpul.
Artikel Kawaguchi mencerminkan perdebatan yang berlanjut mengenai seberapa cepat pasien seharusnya mendapat akses dan seberapa meyakinkan manfaat terapi perlu diukur. Keputusan awal PMDA mengupayakan akses dini dengan kewajiban tindak lanjut, sementara para pengkritik menuntut bukti perbandingan yang lebih kuat sebelum penggunaan komersial. Dukungan pada 15 Oktober menjadikan hasil tindak lanjut tersebut penting untuk memahami perkembangan regulasi terapi ini.
Pasien yang menjadi sasaran terapi
Indikasi awal yang disetujui mencakup cedera traumatis pada sumsum tulang belakang pada pasien dengan hasil penilaian AIS A, B, atau C. PMDA membatasi indikasi pada cedera traumatis karena uji klinis melibatkan kelompok pasien tersebut. Studi awal juga tidak mencakup pasien yang awalnya berada di AIS tingkat D.
Draf pedoman 2019 merekomendasikan agar penggunaan pada tahap awal dipusatkan pada pasien AIS A, dengan mempertimbangkan kapasitas produksi yang terbatas dan penilaian manfaat pada kelompok tersebut. Jadwal pengambilan sel menargetkan aspirasi sumsum tulang dalam 31 hari setelah cedera, dengan mempertimbangkan kondisi pasien, lalu dilanjutkan dengan infus sesegera mungkin setelah proses produksi selesai.
Bagi keluarga, persyaratan tersebut berarti penilaian, pengambilan sel, produksi, dan pemindahan pasien antar rumah sakit perlu dikoordinasikan sejak awal setelah cedera. Dalam uji klinis awal, infus diberikan antara 43 hingga 54 hari setelah cedera. Rangkaian terapi ini juga mencakup rehabilitasi dan pengaturan perawatan lanjutan setelah pasien dipindahkan.
Kebutuhan di Jepang cukup besar. Tinjauan PMDA pada 2018 mengutip setidaknya 100.000 orang yang hidup dengan cedera sumsum tulang belakang dan sekitar 5.000 pasien baru setiap tahun. Perkiraan lebih baru yang menyertai berita persetujuan menyebut sekitar 6.000 cedera setiap tahun dan lebih dari 200.000 orang yang hidup dengan dampak jangka panjang. Aturan kelayakan dan jadwal pengambilan sel sejak dini menentukan pasien yang dapat menjalani rangkaian terapi tersebut.
Pemantauan keamanan
Studi awal tidak mencatat kematian atau kejadian merugikan serius lainnya. Dua pasien mengalami anemia yang dikaitkan dengan pengambilan darah, dan satu pasien mengalami nyeri di lokasi tusukan sumsum tulang. PMDA menyebut kejadian tersebut tidak serius dan mewajibkan pengumpulan informasi keamanan secara berkelanjutan.
Draf pedoman kementerian menjelaskan pengambilan sekitar 50 mililiter cairan sumsum tulang dan total 960 mililiter darah perifer selama persiapan produksi. Pedoman itu memperingatkan bahwa proses pengambilan dapat sangat membebani anak-anak, orang berbobot rendah, dan pasien yang sudah mengalami anemia. Uji klinis awal melibatkan orang dewasa.
Rumah sakit diwajibkan menyediakan fasilitas pengambilan yang bersih, kemampuan perawatan intensif, layanan rehabilitasi, dan respons cepat terhadap komplikasi. Pedoman tersebut meminta pemantauan pernapasan dan tanda-tanda vital selama dan setelah infus karena produk sel intravena dapat menimbulkan risiko, termasuk pembekuan darah dan penyumbatan pembuluh darah di paru-paru. Pedoman itu juga membahas reaksi alergi dan risiko infeksi.
Langkah Stemirac menuju persetujuan penuh menandai kemajuan dalam proses regulasi yang ditetapkan pada 2018. Bagi pasien dan tenaga klinis, prioritas praktisnya tetap mencakup penilaian oleh spesialis, penjelasan yang jelas mengenai manfaat dan risiko yang diharapkan, koordinasi rehabilitasi, serta perhatian berkelanjutan terhadap hasil fungsional.
Poin-Poin Utama
- Panel kementerian kesehatan Jepang mendukung persetujuan penuh Stemirac pada 15 Oktober, dan persetujuan menteri diperkirakan menyusul.
- Nipro dan Universitas Kedokteran Sapporo mengembangkan terapi ini menggunakan sel dari sumsum tulang pasien sendiri.
- Jepang pertama kali memberikan persetujuan bersyarat pada Desember 2018 dengan batas waktu tujuh tahun dan kewajiban tindak lanjut.
- Dalam studi awal, 12 dari 13 orang dewasa membaik minimal satu tingkat AIS, dan tiga pasien membaik minimal dua tingkat.
- Evaluasi lanjutan membandingkan pasien yang menerima terapi dengan pasien yang memenuhi syarat tetapi tidak menerimanya, serta menggunakan hasil yang berbeda sesuai tingkat keparahan cedera.
- Indikasi awal mencakup cedera traumatis pada sumsum tulang belakang dengan hasil penilaian AIS A, B, atau C. Terapi harus diberikan di fasilitas spesialis dengan perlengkapan yang memadai.